行业法规
21 CFR Part 11下药品检测软件的数据完整性要求
用于药品检测的电子记录与电子签名系统,应从多级权限、审计追踪、系统验证、数据保存与复核流程等方面满足数据完整性管理要求。
# 21 CFR Part 11# 数据完整性# 审计追踪
阅读全文
Knowledge Center
本文结论: 一套可验证的CCIT方法应从产品与包装风险出发,明确MALL和预期用途,选择适配技术,使用代表性阴阳性样品完成开发、验证、转移和持续确认。
USP <1207>并不是给所有包装规定同一个测试参数,而是提供包装完整性评价的生命周期框架。企业需要把产品质量风险、包装设计、封口工艺、检测技术和验证证据组织成一条完整逻辑链。
明确方法用于包装开发、工艺验证、放行抽检、稳定性还是偏差调查;识别需要保护的关键属性,如无菌屏障、低氧、低水分、真空度或质量保持。不同用途对检测限、节拍和是否破坏样品的要求不同。
梳理瓶身、封口、接口和工艺边界缺陷,研究缺陷对微生物、氧气、水汽或产品损失的影响,形成MALL或其他科学接受边界。若暂时无法建立单一MALL,也应明确风险等级和目标缺陷范围。
根据包装材质、内容物、缺陷位置和节拍,比较真空衰减、HVLD、氦质谱、激光顶空等路线。阳性样品应覆盖关键位置和边界等级,记录制备方式、几何特征、泄漏率或其他表征,不应只使用一个大孔样品。
优化工装、测试姿态、预处理、设备参数、稳定时间和判定算法;研究温度、湿度、灌装量、操作者、样品批次和设备差异;建立系统适用性、阴性基线和阳性响应。开发阶段应保留失败条件和参数选择依据。
验证可包括特异性/区分能力、重复性、中间精密度、检测限、范围、耐用性和误判率等;转移时确认人员、设备、工装和环境;商业使用后监控基线趋势、阳性对照、校准、维护和变更。方法一旦改变包装、工装或关键参数,应进行风险评估和必要的再验证。
| 阶段 | 主要输出 |
|---|---|
| 风险评估 | 产品保护目标、包装缺陷图谱、使用场景 |
| 科学边界 | MALL或目标缺陷范围及其依据 |
| 技术筛选 | 候选方法比较与可行性数据 |
| 方法开发 | 工装、参数、样品条件、判定逻辑 |
| 方法验证 | 检测限、重复性、耐用性、误判率等证据 |
| 方法转移 | 培训、设备/工位比对、接受标准 |
| 持续确认 | 趋势、系统适用性、维护和变更管理 |
不会为所有产品规定同一个通用孔径。接受边界应基于具体产品、包装和保护目标。
可借鉴其科学原则,但CCIT是包装物理方法,应根据预期用途选择适用的性能特征,不能机械套用。
康济尔可协助企业按USP <1207>框架开展CCIT策略制定、技术筛选、MALL/缺陷研究、阳性样品制备、工装开发、方法验证、IQ/OQ/PQ和持续性能确认。
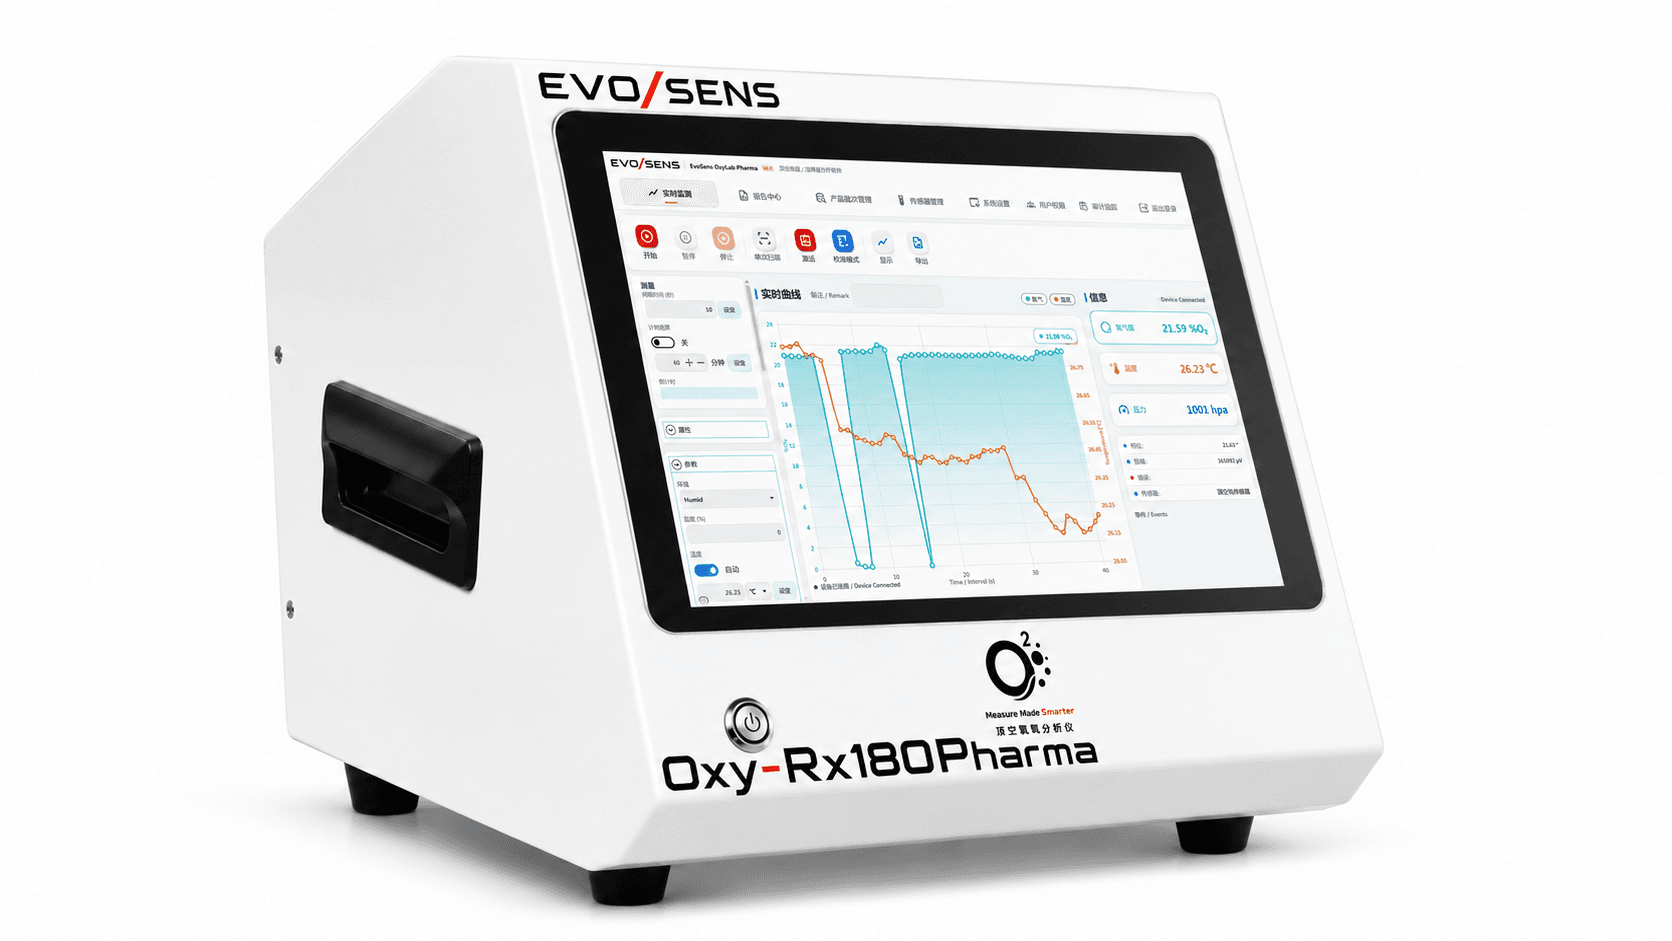
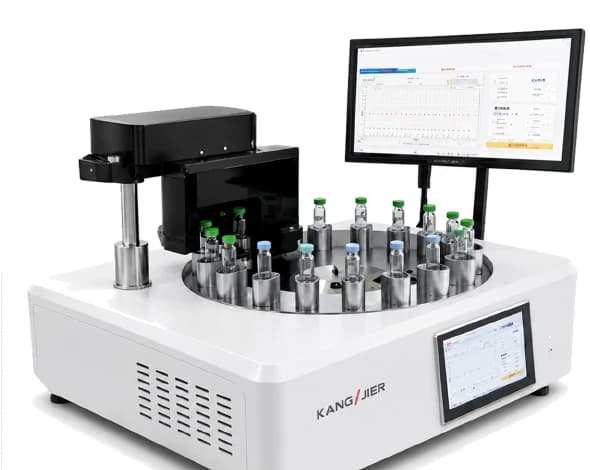
Laser Headspace Oxygen, Moisture and Pressure Analysis System
基于可调谐半导体激光吸收光谱技术(TDLAS)的药品包装顶空分析系统,可按项目配置顶空氧气、水汽、压力及 CO₂ 检测模块,支持离线、半自动或在线检测方案。
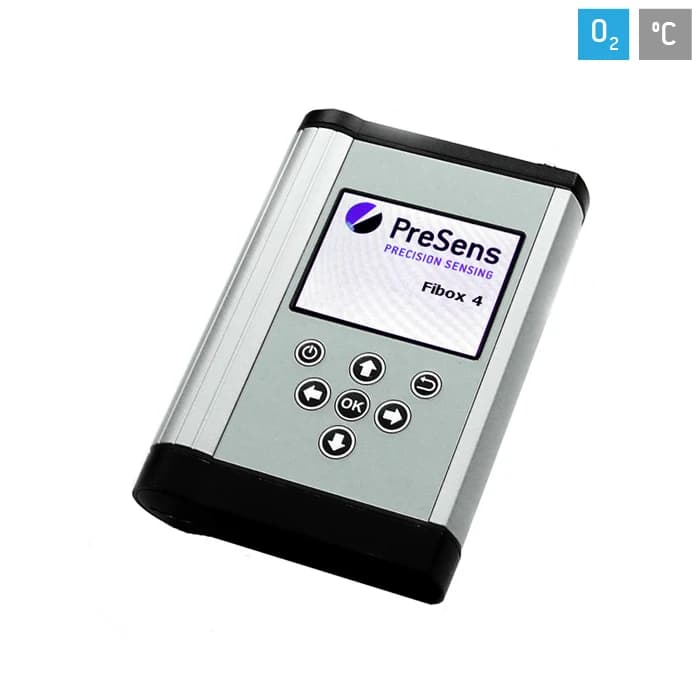
PreSens Fibox 4 Fiber Optic Oxygen Meter
配套 PSt3 传感器使用的便携式光纤氧分析仪,支持温度、压力和盐度补偿及独立数据存储。
用于药品检测的电子记录与电子签名系统,应从多级权限、审计追踪、系统验证、数据保存与复核流程等方面满足数据完整性管理要求。
EU GMP Annex 1将污染控制策略和包装完整性纳入无菌生产的系统性管理。本文梳理CCIT在无菌制剂包装质量控制中的关注要点。
FDA对容器密闭系统的关注贯穿申报、稳定性和生命周期管理。本文梳理包装适用性、风险评估、方法验证与数据完整性的重点。