行业法规
21 CFR Part 11下药品检测软件的数据完整性要求
用于药品检测的电子记录与电子签名系统,应从多级权限、审计追踪、系统验证、数据保存与复核流程等方面满足数据完整性管理要求。
# 21 CFR Part 11# 数据完整性# 审计追踪
阅读全文
Knowledge Center
本文结论: 供应商最多能证明系统具备支持Part 11的设计与经过测试的功能;具体使用是否合规,还取决于企业的预期用途、配置、验证、权限、SOP和持续管理。
“符合21 CFR Part 11”常被当作设备卖点,但Part 11规范的是电子记录和电子签名的使用与控制,不是给单台仪器颁发一个通用认证。脱离现场流程和法规记录范围,简单宣称“设备完全合规”并不严谨。
通常表示系统提供唯一用户、权限、审计追踪、电子签名、记录保护、时间戳、备份恢复和验证支持等功能,并在软件开发和测试中考虑相关要求。这说明系统“具备支持合规使用的能力”。
同一套软件如果所有人共用账户、关闭审计、允许导出后修改、没有备份或未经验证,实际使用仍可能不合规。企业必须定义哪些记录受法规约束、如何配置和审阅,并证明控制措施有效。
包括URS与法规条款映射、功能规格、风险评估、软件生命周期文档、测试记录、审计追踪设计、电子签名绑定、数据架构、备份恢复、版本和变更管理。宣传页上的一个“Part 11”图标不能替代这些证据。
批准配置和权限矩阵;执行IQ/OQ/PQ或CSV;建立账户、密码、签名、审计追踪审阅、备份和恢复SOP;培训人员;管理管理员权限、偏差和变更;周期性复核系统状态。
建议写“软件按21 CFR Part 11相关要求设计,提供用户权限、审计追踪、电子签名和数据备份等功能,可支持企业在验证和程序控制下的合规使用”,而不是无条件写“设备已通过Part 11认证”。
| 表述/状态 | 能够说明什么 | 不能说明什么 |
|---|---|---|
| 按Part 11要求设计 | 功能和开发考虑法规要求 | 不能自动证明用户现场合规 |
| 供应商功能测试 | 功能在厂家环境按规格运行 | 不能替代真实配置和流程验证 |
| 用户CSV/IQ/OQ/PQ | 系统按预期用途经过验证 | 仍需SOP和持续管理 |
| 审计追踪存在 | 系统能记录部分操作 | 不代表范围完整或有人审阅 |
| “Part 11认证”宣传 | 可能是市场表达 | 法规本身没有通用设备认证机制 |
Part 11本身不是一项面向设备的通用产品认证。企业应审查功能、文件和验证证据。
取决于记录用途和控制策略;若依赖纸质签名或其他受控系统,应有清晰的数据流、程序和风险论证。
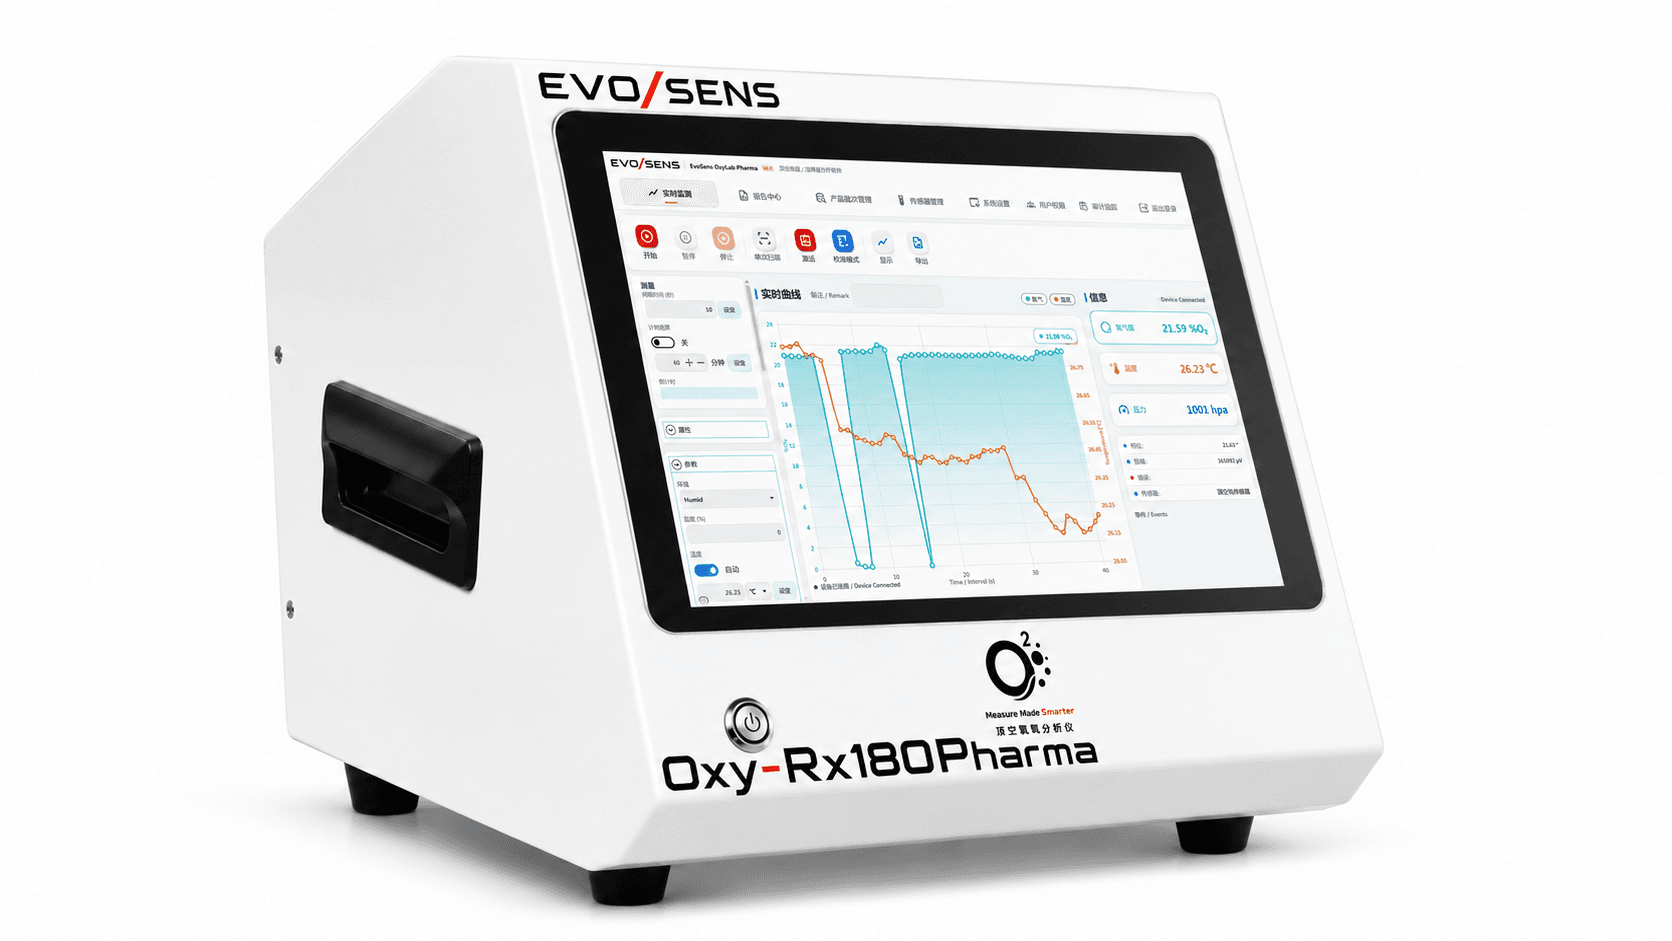
EvoSens OxyLab Pharma包含用户、角色、签名权限、审计追踪、报告版本、备份恢复和年度确认等功能设计。康济尔可提供Part 11条款响应、URS、权限矩阵、审计追踪测试和CSV/IQ/OQ/PQ文件,最终配置由用户质量体系批准。
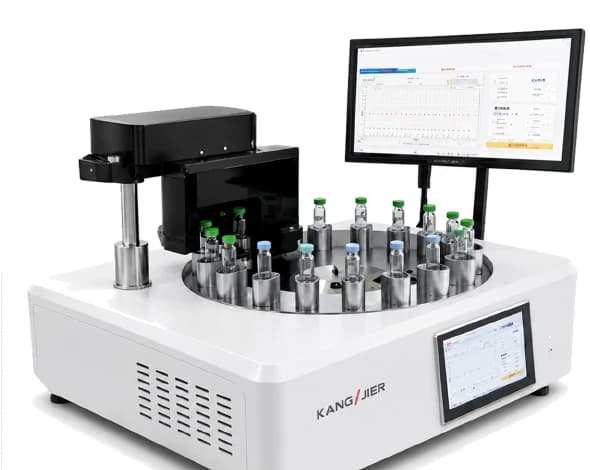
Laser Headspace Oxygen, Moisture and Pressure Analysis System
基于可调谐半导体激光吸收光谱技术(TDLAS)的药品包装顶空分析系统,可按项目配置顶空氧气、水汽、压力及 CO₂ 检测模块,支持离线、半自动或在线检测方案。
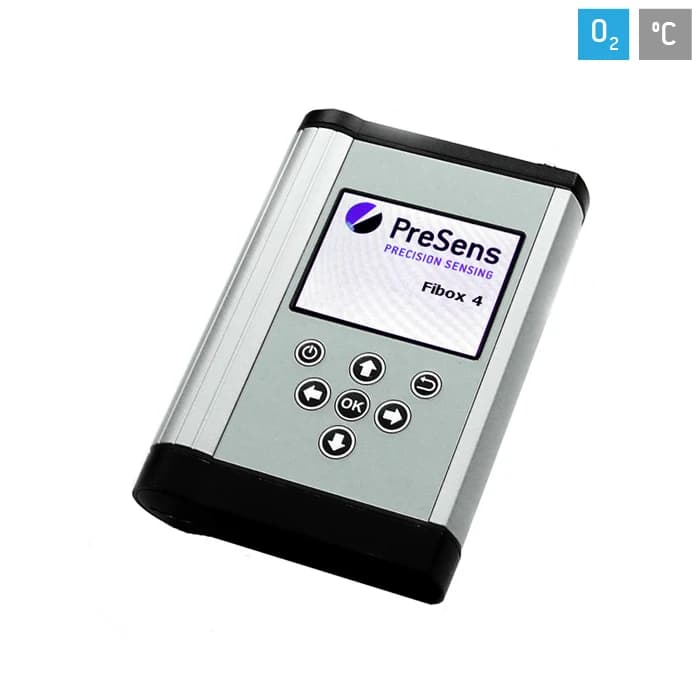
PreSens Fibox 4 Fiber Optic Oxygen Meter
配套 PSt3 传感器使用的便携式光纤氧分析仪,支持温度、压力和盐度补偿及独立数据存储。
用于药品检测的电子记录与电子签名系统,应从多级权限、审计追踪、系统验证、数据保存与复核流程等方面满足数据完整性管理要求。
EU GMP Annex 1将污染控制策略和包装完整性纳入无菌生产的系统性管理。本文梳理CCIT在无菌制剂包装质量控制中的关注要点。
FDA对容器密闭系统的关注贯穿申报、稳定性和生命周期管理。本文梳理包装适用性、风险评估、方法验证与数据完整性的重点。